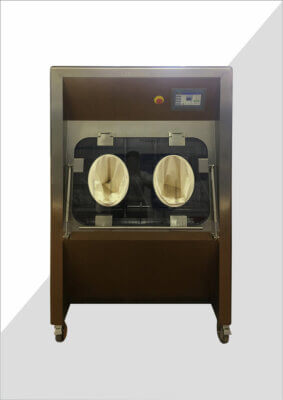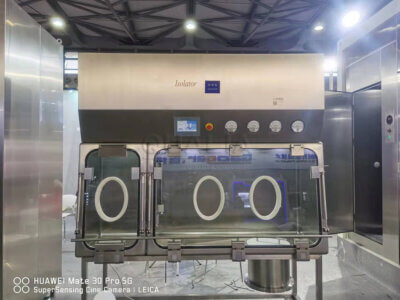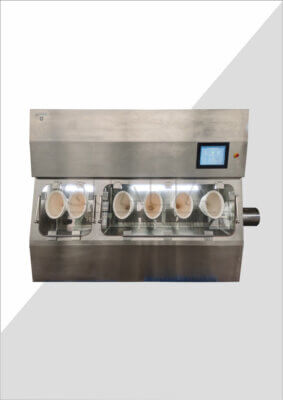
I team di approvvigionamento che raggiungono la fase di IQ/OQ prima di rendersi conto che nella loro richiesta di offerta (RFQ) è stata omessa una classe di tenuta si trovano ad affrontare un problema specifico e evitabile: l’isolatore che hanno specificato, acquistato e installato potrebbe richiedere una riprogettazione o una nuova qualificazione prima che venga rilasciato anche un solo lotto. Questo costo in termini di tempistiche — misurato in settimane o mesi, non in giorni — è solitamente riconducibile a decisioni prese prima della selezione del fornitore, non durante la stessa. Gli stessi punti ciechi delle fasi iniziali si applicano alle specifiche relative alla finitura superficiale e ai compromessi sulla classificazione di pressione, dove ciò che sembra un dettaglio in fase di progettazione diventa in seguito un vincolo di qualificazione o un errore di coordinamento dell’impianto di climatizzazione (HVAC). Quanto segue è strutturato per aiutare i team di ingegneria e approvvigionamento a identificare le scelte relative alle specifiche che precludono opzioni a valle e a compierle in modo consapevole anziché per default.
Comprendere la classificazione degli isolatori: pressione positiva vs pressione negativa
La classificazione della pressione è la decisione progettuale fondamentale nelle specifiche dell’isolatore e determina direttamente quali rischi l’apparecchiatura controlla e in quale direzione. La pressione positiva protegge il prodotto: è la configurazione appropriata per la preparazione asettica di sostanze non pericolose, dove la preoccupazione principale è l’ingresso di contaminanti. La pressione negativa protegge l’operatore: crea un flusso d’aria verso l’interno che impedisce ai composti pericolosi di fuoriuscire dall’involucro di contenimento. Le due configurazioni non sono intercambiabili e la scelta di quella errata non è un problema di calibrazione che può essere corretto al momento della messa in servizio.
La soglia pratica per la manipolazione di composti pericolosi è una camera mantenuta ad un minimo di circa -125 Pa rispetto alla camera bianca circostante. Alcune configurazioni sono progettate per -200 Pa al fine di fornire un margine di contenimento aggiuntivo. Si tratta di valori di progettazione ingegneristica che definiscono dove si colloca il limite di pressione, non di minimi normativi universalmente obbligatori — ma rappresentano l’intervallo di riferimento che determina le soglie di allarme, il collegamento al sistema HVAC e la metodologia di verifica del contenimento. Una camera impostata al di sotto del setpoint di pressione negativa previsto può attivare falsi allarmi; una che si discosta al di sopra di esso potrebbe non contenere in modo affidabile il materiale pericoloso aerosolizzato.
Il compromesso più complesso emerge quando un’applicazione richiede il rispetto simultaneo dei requisiti di purezza dell’aria cGMP Classe ISO 5 e di contenimento a livello BSL-3. La Classe ISO 5 richiede tipicamente un flusso d’aria laminare unidirezionale verso il basso. Il contenimento in depressione richiede invece un flusso d’aria verso l’interno per impedire la fuoriuscita. Questi due requisiti creano esigenze direzionali opposte sullo stesso sistema di trattamento dell’aria, e risolvere tale tensione rappresenta un vero e proprio problema ingegneristico — non una questione già risolta o standardizzata con un’unica configurazione accettata. I progetti che trattano questo aspetto come un dettaglio da definire durante il coordinamento dell’impianto di climatizzazione (HVAC) scoprono regolarmente che le loro ipotesi relative alla capacità di scarico erano state dimensionate per la camera bianca, non per la richiesta di scarico a passaggio singolo dell’isolatore, in un momento in cui le modifiche all’infrastruttura della struttura risultano costose. Tale problema di coordinamento viene affrontato in modo più preciso nei parametri della richiesta di offerta (RFQ) che seguono — ma ha origine proprio qui, nella decisione relativa alla classificazione della pressione.
Parametri tecnici chiave per le richieste di offerta nel settore farmaceutico
L’errore più comune nelle richieste di offerta (RFQ) non consiste nel specificare un valore errato, bensì nell’omettere del tutto una specifica e scoprirne l’assenza solo quando questa diventa un requisito di conformità. La tenuta alle perdite di Classe 2 secondo la norma ISO 10648-2 ne è l’esempio più ricorrente. Si tratta di una classe di tenuta ben consolidata per gli isolatori farmaceutici, che tuttavia è sistematicamente assente dalle prime bozze delle RFQ perché viene percepita come una responsabilità del fornitore piuttosto che come una specifica dell’acquirente. Quando emerge durante le fasi di IQ/OQ come requisito che non è stato né confermato né testato dal fornitore, il risultato è o una riprogettazione o un ciclo di riqualificazione — entrambe con conseguenze sui tempi di consegna che erano del tutto evitabili in fase di definizione delle specifiche.
| Parametri RFQ | Valore richiesto / Standard | Perché è importante |
|---|---|---|
| Tenuta contro le perdite | ISO 10648-2 Classe 2 | Un’omissione diventa un ostacolo alla conformità durante le fasi di IQ/OQ e può comportare la necessità di riprogettare il sistema o causare ritardi. |
| Filtrazione HEPA | H14 >99,995% a MPPS (0,1–0,3 µm); doppio scarico H14 | Necessario per garantire un livello di purezza dell’aria conforme alla classe ISO 5 all’interno dell’isolatore. |
| Pressione nella camera | Negativo -125 Pa o -200 Pa con tolleranza ±20% (impostazione di fabbrica) | Un’impostazione errata della pressione compromette l’integrità del sistema di contenimento e provoca allarmi falsi. |
| Configurazione dello scarico | Scarico totale in un unico passaggio; le portate variano in base alle dimensioni dell’isolatore (vedere le indicazioni relative alla portata di scarico) | L'impianto di climatizzazione della struttura deve essere dimensionato in modo da soddisfare il fabbisogno di scarico dell'isolatore. |
La portata di scarico rappresenta un’altra lacuna di progettazione che tende a emergere in una fase successiva del progetto, durante il coordinamento degli impianti di climatizzazione piuttosto che nella selezione dei fornitori. Lo scarico totale a passaggio singolo è la configurazione standard per gli isolatori di composti pericolosi: il ricircolo non è un’opzione quando la camera deve rimanere in depressione e il prodotto non può essere reimmesso nell’aria della camera bianca. La portata di scarico varia in base alle dimensioni dell’isolatore e la fascia di tolleranza è sufficientemente ampia da richiedere che la progettazione della struttura tenga conto del limite massimo, non del valore nominale.
| Configurazione dell'isolatore | Numero di guanti | Portata dei gas di scarico (cmh) | Tolleranza |
|---|---|---|---|
| 2G | 2 | 1000 | ±30% |
| 3G | 3 | 1550 | ±30% |
| 4G | 4 | 1800 | ±30% |
Le scelte relative alla configurazione delle porte — dimensioni delle porte RTP, posizioni dei portelli di trasferimento, numero di guanti — interagiscono con il flusso di scarico e il mantenimento della pressione in modi che rendono difficile un successivo adeguamento. Un isolatore progettato sulla base di una configurazione 2G che in seguito dovrà supportare un flusso di lavoro 4G presenterà un disallineamento strutturale a livello di scarico. Queste decisioni dovrebbero essere considerate come elementi strutturali già nella fase di richiesta di offerta (RFQ), non come opzioni da definire al momento del congelamento del progetto.
Finitura dei materiali e compatibilità delle superfici
Le specifiche relative alla finitura superficiale sono l’ambito in cui le decisioni di approvvigionamento generano in modo più affidabile costi nascosti a valle. La conseguenza non è solo il rischio di contaminazione, ma anche la durata della qualificazione. I progetti che non specificano fin dall’inizio l’uso di acciaio inossidabile 316L elettrolucidato con una rugosità ≤0,4 Ra per le superfici interne della camera spesso si trovano a dover affrontare cicli di qualificazione delle superfici significativamente più lunghi, un ritardo del tutto prevedibile ma raramente anticipato in fase di progettazione. La stima indicativa derivante dalla pratica ingegneristica è di un tempo di qualificazione più lungo del 30–40% rispetto ai progetti che specificano correttamente sin dall’inizio — non si tratta di un benchmark pubblicato, ma di un andamento sufficientemente costante da poter essere considerato un criterio di pianificazione.
| Componente | Requisiti relativi ai materiali e alle finiture | Impatto sulla convalida |
|---|---|---|
| Camera interna | Acciaio inossidabile 316L, finitura superficiale ≤0,4 Ra | Riduce i tempi di qualificazione delle superfici del 30–40% e migliora la pulibilità. |
| Struttura esterna / telaio di sostegno | Acciaio inossidabile 304, finitura ≤0,6 Ra | Garantisce la compatibilità con le camere bianche e semplifica la pulizia. |
| Piani di lavoro | Liscio, non poroso, resistente alla decontaminazione (acciaio inossidabile); giunture minime; compatibile con il VHP | Impedisce l'accumulo di residui e resiste alla decontaminazione con vapore di perossido di idrogeno. |
Il requisito di compatibilità con il VHP è una decisione relativa alle superfici che talvolta viene considerata secondaria rispetto alla specifica Ra. Non dovrebbe esserlo. La decontaminazione con vapore di perossido di idrogeno è il ciclo standard per gli isolatori farmaceutici, e i materiali superficiali che si degradano a seguito di ripetute esposizioni al VHP svilupperanno nel tempo irregolarità microscopiche che compromettono sia la pulibilità che l’integrità della qualificazione. Il requisito di giunture e angoli minimi non è una preferenza estetica, ma un problema legato alla superficie di decontaminazione. Le giunture e gli spigoli interni acuti accumulano residui, sono difficili da convalidare come decontaminati e rappresentano i punti di fallimento più probabili durante la conferma della riduzione della carica batterica.
La scelta dell’acciaio inossidabile 304 con rugosità ≤0,6 Ra per la struttura esterna e i telai di supporto garantisce la compatibilità con le camere bianche, mantenendo al contempo i costi proporzionati alla funzione della superficie. I livelli di finitura delle superfici interne ed esterne non devono essere considerati intercambiabili. Il lavoro di convalida richiesto per le superfici interne è sproporzionatamente più elevato, ed è proprio in questo ambito che la scelta delle specifiche del materiale ha le conseguenze più rilevanti.
Requisiti della documentazione di convalida
Le carenze nella documentazione di convalida vengono raramente individuate durante la fase di selezione delle apparecchiature. Esse emergono durante le procedure di IQ/OQ — ad esempio quando un protocollo richiede dati relativi alla prova di decadimento della pressione che non erano mai stati specificati nell’ambito di fornitura del fornitore, oppure quando un audit della FDA richiede registrazioni dei cicli che l’HMI non è configurato per generare. L’isolatore può funzionare correttamente dal punto di vista meccanico e tuttavia determinare una non conformità se l’architettura della documentazione non è stata definita prima dell’inizio della produzione.
| Focus sulla convalida | Standard / Requisiti | Cosa confermare |
|---|---|---|
| Tenuta della camera | Prove di pressione secondo la norma ISO 10648-2 o EN 12469; prove opzionali di calo di pressione automatizzate | Verificare che la procedura di prova e il tasso di decadimento accettabile siano inclusi nei protocolli IQ/OQ. |
| Efficacia della biodecontaminazione | Il sistema a vapore di H₂O₂ consente una riduzione di 6 log della carica batterica; i registri dei cicli vengono conservati per le ispezioni della FDA | Confermare lo sviluppo del ciclo di decontaminazione, i dati di convalida e la capacità di tenuta dei registri. |
| Documenti elettronici e firme elettroniche | Sistema di controllo HMI/PLC conforme alla norma 21 CFR Parte 11 | Assicurarsi che siano attive le funzioni di tracciabilità, autenticazione degli utenti e firma elettronica. |
La convalida del ciclo di biodecontaminazione merita un’attenzione particolare poiché l’obiettivo di efficacia — una riduzione di 6 log della carica batterica mediante vapore di H₂O₂ — rappresenta il parametro di riferimento accettato dal settore per i sistemi di contenimento farmaceutici; tuttavia, il suo raggiungimento richiede un lavoro di sviluppo del ciclo, non solo l’installazione delle apparecchiature. Il sistema integrato a vapore di H₂O₂ deve essere convalidato per dimostrare tale riduzione specifica in base alla geometria effettiva della camera, alla configurazione del carico e alle condizioni ambientali del sito di destinazione. Un fornitore che fornisce le apparecchiature ma non i dati di convalida del ciclo — o i cui registri non sono strutturati per la revisione da parte della FDA — lascia che sia l’acquirente a colmare tale lacuna di convalida, solitamente sul percorso critico.
La conformità del sistema di controllo HMI/PLC alla norma 21 CFR Parte 11 costituisce un criterio di valutazione nell’ambito della procedura di appalto, non una garanzia di conformità automatica. Un sistema di controllo descritto come conforme alla Parte 11 può comunque richiedere configurazione, impostazione dell’autenticazione degli utenti, implementazione del flusso di lavoro delle firme elettroniche e verifica della traccia di audit prima di poter funzionare come sistema di registrazione conforme. Confermare la conformità in fase di richiesta di offerta è necessario ma non sufficiente: l’implementazione deve essere definita come un risultato distinto nel contratto con il fornitore.
Lista di controllo per la qualificazione dei fornitori
La qualificazione di un fornitore per un isolatore farmaceutico non consiste principalmente in una verifica delle referenze. Le domande più importanti riguardano ciò che il fornitore documenterà, testerà e garantirà — e quali di questi elementi rientrano nell’ambito di fornitura e quali invece sono indicati come opzioni.
I criteri di progettazione ergonomica rappresentano un utile punto di partenza perché rivelano l’approccio di un fornitore ai flussi di lavoro degli operatori caratterizzati da cicli prolungati. Un’illuminazione inadeguata della superficie di lavoro costringe gli operatori ad assumere posture compensative che incidono sia sulla qualità della tecnica asettica sia sull’accumulo di affaticamento nel corso di un turno. Livelli di rumore che superano le soglie di comfort sul lavoro aggravano lo stress degli operatori durante le attività che richiedono elevata concentrazione. Nella maggior parte delle giurisdizioni questi non sono requisiti codificati nelle GMP, ma costituiscono criteri di qualificazione che vale la pena verificare durante la valutazione dei fornitori, poiché incidono sull’affidabilità operativa del sistema nel tempo.
| Fattore ergonomico | Soglia / Requisito | Cosa verificare |
|---|---|---|
| Illuminazione | ≥500 lux sulla superficie di lavoro | Verificare l'uniformità dell'illuminazione e l'idoneità per attività asettiche che richiedono precisione. |
| Rumore | ≤80 dBA | Misurare il livello sonoro durante il normale funzionamento e in condizioni di allarme. |
| Regolabilità dell'apertura per i guanti | Altezza e profondità regolabili | Verificare l'ampiezza di regolazione per garantire il comfort dell'operatore e l'adattamento alle diverse attività. |
| Altezza di lavoro | Adatto all'uso sia da seduti che in piedi | Verificare che l'altezza di lavoro favorisca la postura corretta dell'operatore e il flusso di lavoro del processo. |
I test sulle modalità di guasto rappresentano una capacità del fornitore di definire e verificare in modo esplicito — non si tratta di un protocollo standard universalmente richiesto, ma di un fattore di differenziazione significativo nel processo di qualificazione. Un fornitore che verifica l’integrità del contenimento in condizioni di guasto della ventola e di rottura della membrana prima della consegna fornisce dati che altrimenti verrebbero generati in condizioni non controllate durante l’uso effettivo. Confermare se tali test siano inclusi nel pacchetto di qualificazione standard o disponibili su richiesta chiarisce una questione relativa alla ripartizione del rischio, alla quale è meglio rispondere prima dell’ordine di acquisto piuttosto che dopo.
| Capacità | Opzioni / Dettagli | Finalità / Impatto sulla conformità |
|---|---|---|
| Porte RTP | Dimensioni: 105, 190, 270, 350 mm | Flessibilità nel trasferimento dei materiali senza compromettere il contenimento. |
| Apparecchi per il controllo della tenuta dei guanti | Unità integrate o portatili | Verifica periodica dell'integrità dei guanti. |
| Monitoraggio dell'H₂O₂ | Sensori integrati per il vapore di perossido di idrogeno | Controllo in tempo reale del ciclo di decontaminazione e registrazione dei dati. |
| Sfera a spruzzo CIP | Integrazione del sistema di pulizia in loco | Facilita la pulizia automatizzata e riduce gli interventi manuali. |
| Test di modalità di guasto | Prove in condizioni di guasto della ventola e di rottura della membrana | Verifica l'integrità del contenimento in caso di guasti alle apparecchiature. |
| Tecnologia "passthrough" | Porte a interblocco, procedure di decontaminazione, progettazione a tenuta stagna | Garantisce il contenimento durante le operazioni di carico e scarico del materiale. |
La progettazione dell’interblocco dei portelli di passaggio e trasferimento è l’aspetto relativo alla continuità operativa a cui viene prestata meno attenzione durante la richiesta di offerta (RFQ). L’integrità dell’involucro di contenimento dipende non solo dal mantenimento della pressione statica dell’isolatore, ma anche da ciò che accade durante il trasferimento del materiale. Le sequenze di interblocco delle porte, le procedure di decontaminazione integrate nel ciclo di trasferimento e la progettazione a tenuta stagna delle porte di trasferimento determinano collettivamente se il contenimento viene mantenuto o compromesso momentaneamente ogni volta che il materiale entra o esce dalla camera. Si tratta di un dettaglio progettuale che dovrebbe essere esaminato con il fornitore con lo stesso rigore riservato alle specifiche dei filtri HEPA: non è una caratteristica secondaria.
L'implicazione più concreta tra le decisioni relative alle specifiche qui trattate riguarda la sequenza: le scelte che comportano i costi a valle più elevati vengono prese per prime, spesso prima ancora di coinvolgere un fornitore. La classe di tenuta, il grado di finitura superficiale, la configurazione della pressione, la gestione del flusso di scarico e la disposizione delle porte sono tutte decisioni che vanno prese in fase di progettazione, e considerare una qualsiasi di esse come un dettaglio di implementazione da definire in un secondo momento trasforma un semplice appalto in un progetto di recupero della qualificazione.
Prima di emettere una richiesta di preventivo (RFQ), i team di ingegneria dovrebbero essere in grado di confermare per iscritto: la classe di tenuta richiesta e le modalità di verifica, le specifiche relative al materiale e alla finitura delle superfici interne, il setpoint di pressione previsto per la camera e la relativa banda di tolleranza, la portata di scarico che l’impianto HVAC della struttura è effettivamente in grado di supportare e le configurazioni delle porte necessarie per i flussi di lavoro di processo attuali e previsti per il futuro. I fornitori che non sono in grado di rispondere in modo specifico a tali requisiti — o che li considerano opzioni intercambiabili — stanno fornendo un'indicazione significativa riguardo al supporto di qualificazione che seguirà la consegna.
Domande frequenti
D: Cosa succede se l'impianto di climatizzazione della struttura è stato progettato esclusivamente per l'uso in camera bianca e non è in grado di soddisfare il fabbisogno di scarico a passaggio singolo dell'isolatore?
R: L’isolatore non può essere messo in servizio senza risolvere la discrepanza relativa al sistema HVAC: il contenimento in depressione dipende dallo scarico totale a passaggio singolo e il ricircolo non rappresenta una soluzione alternativa valida. Se la capacità di scarico della struttura risulta inferiore al requisito di portata dell’isolatore (compreso il limite superiore della banda di tolleranza ±30%), è necessario colmare tale divario apportando modifiche all’infrastruttura della struttura prima di poter procedere alla qualificazione. Si tratta di una correzione costosa nelle fasi avanzate del progetto; per questo motivo, la compatibilità della portata di scarico dovrebbe essere verificata rispetto alla capacità effettiva dell’edificio durante la fase di richiesta di offerta (RFQ), non in sede di coordinamento dell’impianto di climatizzazione.
D: La conformità al 21 CFR Parte 11 è garantita se il fornitore conferma che il proprio HMI/PLC è “conforme alla Parte 11”?
R: No — la compatibilità non equivale alla conformità. Un sistema di controllo descritto come “compatibile con la Parte 11” richiede comunque una configurazione mirata: l’autenticazione degli utenti, l’implementazione del flusso di lavoro delle firme elettroniche, la verifica della traccia di audit e l’impostazione della conservazione dei dati devono essere tutte definite e attuate. Se questi aspetti non sono definiti come risultati finali espliciti nel contratto con il fornitore, l’acquirente si ritrova a dover colmare le lacune di implementazione, in genere lungo il percorso critico che precede un’ispezione della FDA. Considerate l’implementazione della Parte 11 come una voce distinta nell’ambito del progetto, non come una funzionalità che si attiva al momento della consegna.
D: La riduzione dei tempi di qualificazione prevista dalla norma 30–40%, derivante dall’utilizzo di superfici elettrolucidate in acciaio 316L, si applica anche ai progetti di ristrutturazione o solo alle nuove installazioni?
R: Il vantaggio è sostanzialmente più difficile da ottenere in un intervento di ristrutturazione. Il miglioramento dell’efficienza nella qualificazione deriva dalla scelta del materiale e della finitura corretti prima dell’inizio della produzione, il che consente di redigere i protocolli di qualificazione delle superfici sulla base di specifiche note e stabili. In un intervento di ristrutturazione, in cui le superfici esistenti devono essere valutate, rilavorate o sostituite pezzo per pezzo, il processo di qualificazione deve tenere conto della storia della superficie, delle riparazioni mediante saldatura e delle potenziali incongruenze — condizioni che vanificano quella base di riferimento pulita che rende possibile la riduzione dei tempi nelle nuove costruzioni.
D: A che punto il contenimento a pressione negativa diventa insufficiente per un determinato livello di rischio, e occorre prendere in considerazione un approccio di contenimento diverso?
R: Un isolatore a barriera singola che opera a valori compresi tra -125 Pa e -200 Pa è progettato per il contenimento di livello BSL-3. Per le applicazioni BSL-4 o per gli agenti che presentano il massimo rischio di trasmissione per via aerea, l’architettura di contenimento si orienta tipicamente verso sistemi a barriere ridondanti, tute per il personale a pressione positiva o infrastrutture dedicate con il massimo livello di contenimento — contesti in cui un isolatore standard per la biosicurezza farmaceutica non rappresenta la strategia di contenimento primaria. Se la classificazione di pericolo del composto o dell’agente trattato è pari o si avvicina al livello BSL-4, le specifiche dell’isolatore devono essere valutate in base ai requisiti di contenimento specifici per tale classificazione, anziché essere estrapolate dai parametri BSL-3.
D: Considerata la differenza di costo, in che modo i team addetti agli acquisti dovrebbero valutare il pacchetto di qualificazione standard di un fornitore rispetto a uno che includa test sulle modalità di guasto?
R: Per le applicazioni in cui un guasto al sistema di contenimento comporta conseguenze normative o di sicurezza — manipolazione di composti pericolosi, flussi di lavoro BSL-3 o qualsiasi ambiente soggetto a ispezione da parte della FDA — la differenza di costo va valutata alla luce dell’alternativa: generare dati sulle modalità di guasto in condizioni non controllate durante il funzionamento effettivo. Un fornitore che testa scenari di guasto del ventilatore e di rottura della membrana prima della consegna produce dati che è possibile includere nella documentazione IQ/OQ. Un fornitore che non lo fa implica che tali dati o non esistono o devono essere generati dopo l’installazione, quando le condizioni e i rischi non sono più sotto controllo. Per gli ambienti di contenimento ad alto rischio, si tratta di una decisione relativa all’allocazione del rischio, non semplicemente di una voce di bilancio.