I team di approvvigionamento che specificano fin dall’inizio il metodo di vaporizzazione e il volume della camera — e danno per scontato che il resto sia un problema del fornitore — spesso giungono alla qualificazione operativa con un ciclo incapace di dimostrare la riproducibilità, senza una chiara via d’uscita che non comporti la riprogrammazione della validazione e la rinegoziazione dell’ambito di applicazione. Il problema raramente risiede nell’hardware in sé; si tratta piuttosto dell’insieme di elementi delle specifiche che vengono trattati come caratteristiche opzionali nella fase di richiesta di offerta (RFQ), ma che fungono da requisiti imprescindibili una volta che la difendibilità secondo le GMP diventa il criterio di valutazione. Un interblocco dell’umidità mancante, l’assenza di un feedback sulla concentrazione o dati sulla compatibilità dei materiali che coprono solo esposizioni di breve durata possono, ciascuno di essi, bloccare un programma in un momento in cui la rielaborazione è costosa e le tempistiche non lasciano margine di manovra. Quanto segue fornisce i criteri decisionali da verificare prima dell’acquisto, non dopo l’installazione.
Tecnologia di vaporizzazione: sistemi a flash vs sistemi a piastra riscaldata
La scelta tra la vaporizzazione a flash e quella a piastra riscaldata assume particolare importanza quando l’ambiente operativo non rientra nelle condizioni standard di laboratorio — e tale situazione è più comune negli impianti reali di quanto suggeriscano le dimostrazioni dei fornitori.
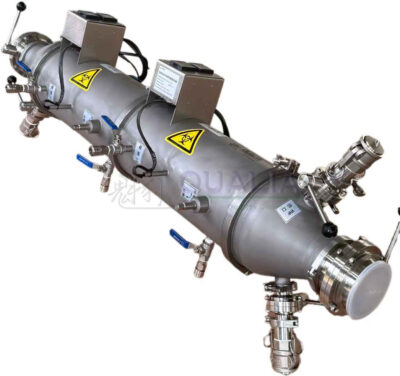
La vaporizzazione istantanea funziona iniettando un volume dosato di perossido di idrogeno liquido direttamente su un elemento riscaldato, generando vapore in modo quasi istantaneo. I sistemi a piastra riscaldata, al contrario, fanno passare l’H₂O₂ liquido su una superficie che lo vaporizza progressivamente. La conseguenza ingegneristica di tale differenza è la stabilità della concentrazione a basse temperature ambientali. Al di sotto di circa 18 °C — una soglia che si applica ai corridoi freddi, ai portelli di trasferimento non riscaldati e ad alcune zone delle strutture BSL-3 — i sistemi a piastra riscaldata possono produrre una concentrazione in fase gassosa meno costante, poiché la velocità di vaporizzazione diventa più sensibile alle variazioni della temperatura ambiente. I sistemi flash sono generalmente meno soggetti a tale deriva poiché la fase di conversione è slegata dalle condizioni ambientali. Si tratta di un compromesso progettuale, non di una distinzione normativa; nessuno dei due sistemi è imposto dai quadri normativi relativi alla decontaminazione biofarmaceutica.
Il punto in cui il compromesso si inverte riguarda la geometria della camera e la portata. I sistemi a piastra riscaldata possono offrire un’erogazione del vapore più graduale e controllabile, adatta a spazi di grandi volumi in cui rapidi picchi di concentrazione potrebbero creare una distribuzione non uniforme prima che la circolazione del gas equalizzi il carico. I sistemi flash garantiscono un aumento più rapido della concentrazione, il che rappresenta un vantaggio in volumi più piccoli o strettamente controllati, ma richiede che il sistema di distribuzione — disposizione dei ventilatori, posizionamento delle uscite, geometria della camera — sia ben adattato al profilo di iniezione. Specificare la vaporizzazione flash per un grande locale aperto senza convalidare le dinamiche di distribuzione crea un rischio di malfunzionamento diverso dal problema della temperatura ambiente che essa risolve.
Il controllo pratico in fase di acquisto: chiedete al produttore i dati di validazione raccolti nell'intervallo di temperatura ambiente della vostra struttura, non in un ambiente di prova climatizzato. I dati sulla stabilità della concentrazione raccolti a 22 °C non indicano come si comporta il sistema in un corridoio tampone a 14 °C.
Requisiti per il monitoraggio in tempo reale della concentrazione di H₂O₂
L'omissione più rilevante nelle specifiche delle apparecchiature VHP nelle fasi iniziali consiste nel considerare il monitoraggio della concentrazione come una semplice funzione di segnalazione anziché come un requisito di controllo a circuito chiuso. La differenza è fondamentale durante la qualificazione operativa, quando la riproducibilità del ciclo deve essere dimostrata con prove documentate — e un sistema che registra i dati senza reimmetterli attivamente nel controllo del ciclo non può soddisfare tale standard in modo affidabile.
Il feedback a circuito chiuso significa che il sistema misura in tempo reale la concentrazione di H₂O₂ in fase gassosa, la concentrazione di vapore acqueo, la temperatura e la pressione, e regola la portata di iniezione o i parametri del ciclo per rimanere entro i limiti convalidati. Senza tale architettura di controllo, si sta eseguendo un processo a circuito aperto: l’iniezione segue un programma fisso e la concentrazione è un risultato che si osserva, non un parametro che si controlla. Un ciclo che, durante l’esecuzione, esce dal proprio intervallo convalidato senza attivare una correzione automatica non può essere considerato, in sede di revisione GMP, come un processo riproducibile: il registro del ciclo diventa una prova del problema anziché una prova del controllo.
I sensori elettrochimici e quelli nel vicino infrarosso presentano caratteristiche di risposta, intervalli di calibrazione e profili di deriva diversi. Il tipo di sensore è meno importante rispetto alla capacità del produttore di fornire le specifiche di precisione, la tolleranza di deriva accettabile per l’intero intervallo di vita utile del sensore e il protocollo di calibrazione che garantisce l’affidabilità del circuito di retroazione. Si tratta di voci standard della richiesta di offerta (RFQ) che dovrebbero essere documentate prima della stipula del contratto, non chiarite dopo l’installazione.
Ogni requisito specificato nella tabella sottostante corrisponde a una conseguenza specifica in termini di controllo del ciclo o di fondatezza della convalida.
| Requisiti delle specifiche | Perché è importante | Cosa chiarire |
|---|---|---|
| Sensore di concentrazione di H₂O₂ (elettrochimico o nel vicino infrarosso) | Consente la misurazione in tempo reale dell'H₂O₂ in fase gassosa per il controllo a retroazione in anello chiuso | Verificare il tipo di sensore, il campo di misura, la precisione e le specifiche relative alla deriva |
| Sensore di concentrazione del vapore acqueo | Indispensabile per valutare il rischio di condensa e per il controllo dell’iniezione in funzione dell’umidità | Verificare l'intervallo di misurazione del vapore acqueo, il tempo di risposta e il protocollo di taratura |
| Sistema di controllo automatico con retroazione | Mantiene la concentrazione di H₂O₂, la concentrazione di vapore acqueo, la temperatura e la pressione entro i limiti convalidati per garantire la riproducibilità del ciclo | Richiedere la documentazione relativa all'algoritmo di controllo, alle tolleranze degli allarmi e alla gestione delle deviazioni |
| Integrazione del monitoraggio di temperatura e pressione | La temperatura e la pressione influenzano direttamente la distribuzione dell’H₂O₂ in fase gassosa e l’efficacia della decontaminazione | Confermare la registrazione integrata in tempo reale, il posizionamento dei sensori e gli intervalli di tolleranza consentiti |
| Sono stati definiti i livelli di concentrazione e gli intervalli dei parametri considerati accettabili | Fornisce una base documentata per la convalida GMP e garantisce che i cicli rimangano entro i limiti operativi comprovati | Richiedere le fasce di limite fornite dal produttore, la relativa motivazione e la correlazione con i dati sull’efficacia microbiologica |
I range di concentrazione e dei parametri definiti come accettabili rivestono particolare importanza nel contesto della validazione. Sia la norma EN 17180:2018 che la norma ASTM E2967-15 forniscono quadri di riferimento relativi alla valutazione delle prestazioni di decontaminazione in fase vapore; sebbene nessuna delle due norme imponga un tipo specifico di sensore o una tolleranza di precisione per tutti i contesti applicativi, in entrambe è insito il principio secondo cui i parametri di processo devono essere definiti, monitorati e controllati all’interno di un intervallo validato. Un fornitore che non sia in grado di fornire intervalli limite documentati dal produttore e di metterli in correlazione con i dati di efficacia microbiologica vi sta chiedendo di elaborare voi stessi tale giustificazione — nella fase di qualificazione, sotto pressione di tempo.
Librerie di cicli pre-convalidate per ridurre l'onere della convalida
Una libreria di cicli pre-convalidata è un insieme di parametri di ciclo documentati — concentrazione di esposizione, tempo di permanenza, profilo di aerazione, condizioni di umidità — per i quali il produttore ha già generato dati prestazionali in base a configurazioni di carico definite. Il suo valore per l’acquirente non risiede nella conformità per delega; nessuna libreria pre-convalidata elimina l’obbligo di condurre le proprie procedure di IQ/OQ/PQ. Il valore risiede in un punto di partenza documentato che accorcia la fase di sviluppo personalizzato della qualificazione e riduce il rischio di avviare la PQ senza una giustificazione parametrica difendibile.
Il problema a cui questo approccio si rivolge è comune: una struttura acquista delle apparecchiature senza richiedere dati sui cicli pre-convalidati, presume che lo sviluppo della convalida sarà semplice e poi scopre, durante la qualificazione operativa (OQ), che i parametri iniziali non sono stati testati empiricamente per la sua specifica configurazione di carico. A quel punto il team di convalida si trova a dover elaborare una giustificazione partendo da zero, spesso senza che il supporto tecnico applicativo del produttore sia stato previsto nel contratto. Le ripercussioni sui tempi sono aggravate dal fatto che lo sviluppo di un ciclo personalizzato richiede test con indicatori biologici, mappatura ambientale e definizione degli intervalli dei parametri, operazioni che aggiungono ciascuna settimane al processo.
La verifica da effettuare non riguarda l’esistenza di una libreria di cicli, ma ciò che essa copre. Una libreria con dati convalidati per carichi semplici e omogenei offre un valore limitato a una struttura che tratta configurazioni di materiali misti — articoli in vetro insieme a componenti in polimero, acciaio inossidabile adiacente a componenti elettronici. Chiedete specificatamente se i cicli documentati coprono configurazioni di carico paragonabili alle vostre e se i dati sulle prestazioni includono i risultati di riduzione logaritmica degli indicatori biologici al limite inferiore dell’intervallo dei parametri, non solo alle condizioni nominali.
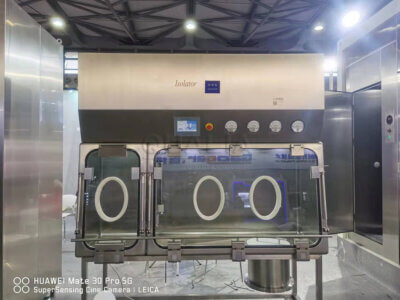
Le librerie pre-convalidate sono particolarmente rilevanti per le applicazioni di decontaminazione in isolatori e in camere pass-through, dove la geometria del carico è ripetibile e i limiti prestazionali sono ben definiti. Per scenari di decontaminazione di ambienti più grandi o con caratteristiche più variabili, la libreria fornisce un punto di riferimento piuttosto che un ciclo trasferibile, e l’ambito della qualificazione dovrebbe essere definito di conseguenza sin dall’inizio.
Dati relativi ai test di compatibilità dei materiali per oltre 500 cicli di esposizione
I dati di compatibilità a breve termine rappresentano uno degli elementi più affidabili ma fuorvianti nell’ambito dell’approvvigionamento di apparecchiature VHP. Un materiale che non mostra alcun degrado visibile a 50 cicli può iniziare a presentare cambiamenti misurabili nelle proprietà elastomeriche, nell’integrità superficiale o nelle prestazioni di tenuta a 200 cicli — e il guasto spesso non diventa visibile dal punto di vista operativo finché non si manifesta come una perdita dalla guarnizione, una crepa nell’alloggiamento del sensore o un cedimento della guarnizione che consente all’H₂O₂ di entrare in contatto con superfici al di fuori della zona di decontaminazione.
Il parametro di riferimento pratico, derivato dall’esperienza del settore in ambienti di contenimento con materiali misti, è costituito dai dati di compatibilità che coprono almeno 500 cicli di esposizione alla concentrazione operativa prevista per l’applicazione o a concentrazioni superiori. Non si tratta di una soglia universalmente regolamentata derivata dai riferimenti normativi in materia, bensì di un parametro di riferimento per l’approvvigionamento che riflette le aspettative di vita operativa delle apparecchiature nei programmi di decontaminazione attivi — dove un sistema che esegue due cicli al giorno raggiungerà i 500 cicli in meno di un anno. L'accettazione di dati relativi a cicli di breve durata comporta che il degrado diventi visibile a metà del ciclo di vita, in un momento in cui la manutenzione comporta la sostituzione di guarnizioni, sigilli e, potenzialmente, alloggiamenti dei sensori in condizioni operative anziché durante la messa in servizio.
Le categorie di materiali che richiedono la massima attenzione sono le guarnizioni elastomeriche, i pannelli di ispezione in polimero, le superfici verniciate o rivestite e qualsiasi componente elettronico con involucri all’interno della camera di decontaminazione. L’acciaio inossidabile e il vetro borosilicato sono generalmente ben caratterizzati in ambienti VHP; sono invece i materiali secondari — in particolare negli isolatori multiuso e nei sistemi a pellicola flessibile — a presentare il rischio maggiore di degrado in caso di esposizione prolungata.
Quando si richiedono dati di compatibilità a un produttore, è necessario chiedere informazioni sulla concentrazione di prova, sulla definizione del ciclo e sui tipi specifici di materiale sottoposti a prova. I dati di compatibilità relativi a una famiglia generica di polimeri non confermano la compatibilità con la formulazione specifica utilizzata nelle guarnizioni del produttore. Se la documentazione non identifica il tipo di materiale, i dati devono essere considerati indicativi piuttosto che confermativi, e nell’ambito dell’appalto deve essere prevista una valutazione indipendente del materiale.
Per le strutture che utilizzano isolatori o cabine di sicurezza biologica nell’ambito di programmi di decontaminazione continui ad alta frequenza, la questione della compatibilità si estende ai materiali strutturali interni delle apparecchiature, non solo alle guarnizioni periferiche. Ciò è particolarmente rilevante quando si definiscono i requisiti dei sistemi per ambienti BSL-3 o per processi asettici farmaceutici, dove l’accesso per la manutenzione è limitato e il cedimento delle guarnizioni a metà ciclo comporta conseguenze in termini di contenimento.
Dispositivo di interblocco dell'umidità relativa per la prevenzione della condensa
Il malfunzionamento del ciclo causato dalla condensa è la causa più comune di invalidazione del processo VHP nella pratica, e l’interblocco dell’umidità relativa è la specifica che viene sistematicamente sottovalutata nella fase di richiesta di preventivo (RFQ). La relazione è di natura meccanicistica: quando l’umidità relativa della camera supera circa il 35% nel punto di iniezione dell’H₂O₂, il vapore acqueo entra in competizione con l’H₂O₂ per i siti superficiali, la condensa si forma preferenzialmente sulle superfici più fredde e la concentrazione in fase gassosa necessaria per una decontaminazione efficace non può essere mantenuta in modo uniforme su tutto il carico. Il risultato è un ciclo che può completare il tempo di esecuzione programmato pur fornendo un’esposizione subletale all’H₂O₂ alle superfici che si trovano nell’ombra della condensa.
Il requisito di interblocco è un controllo pre-avvio che impedisce l’avvio del ciclo quando l’umidità misurata nella camera supera la soglia definita — tipicamente fissata a un valore pari o inferiore al 35% di umidità relativa, sebbene il limite convalidato debba essere definito nel contesto dell’apparecchiatura specifica e della geometria della camera. Senza questo interblocco, un operatore può avviare un ciclo in una camera umida e il ciclo si svolgerà fino al completamento senza alcuna protezione automatica contro le condizioni che ne compromettono l’efficacia. Il malfunzionamento potrebbe non essere immediatamente visibile; il registro di funzionamento mostra un ciclo completato, ma i risultati degli indicatori biologici — se presenti — dimostrerebbero una ridotta efficacia di abbattimento, e la causa principale non verrebbe identificata fino a quando non fosse già in corso l’analisi del ciclo.
L’interlock è un criterio di progettazione e una funzione di mitigazione del rischio di guasto, non un obbligo normativo derivante dai quadri normativi qui citati. Ciò che lo rende un criterio di accettazione obbligatorio piuttosto che un’opzione auspicabile è il modello di rischio operativo: la variazione di umidità negli ambienti reali degli impianti — dovuta a cambiamenti stagionali, cicli di apertura e chiusura delle porte, introduzione di apparecchiature o precondizionamento inadeguato — non è una variabile controllata a meno che l’apparecchiatura non la imponga attivamente come condizione di accesso. Una struttura che non includa l’interblocco come elemento obbligatorio delle specifiche non dispone di alcuna protezione sistematica contro l’invalidazione del processo causata dalla condensa. L’interblocco non sostituisce il precondizionamento, ma fornisce una rete di sicurezza quando il precondizionamento è incompleto.
Nella fase di definizione delle specifiche, è necessario verificare non solo l’esistenza dell’interblocco, ma anche le modalità con cui è documentato: il tipo e la posizione del sensore, la soglia misurata, la risposta di allarme e il protocollo di ripristino. Ai fini della convalida, l’interblocco deve essere incluso nella documentazione IQ/OQ: una funzionalità presente nel firmware ma non documentata nel registro di convalida non garantisce la difendibilità ai sensi delle GMP in caso di audit del ciclo.
Le cinque aree specifiche qui trattate non hanno lo stesso peso in ogni contesto di appalto, ma condividono una caratteristica comune: per ciascuna di esse è più facile ed economico intervenire prima della stipula del contratto, mentre è più dannoso farlo dopo l’installazione. Le decisioni relative alla tecnologia di vaporizzazione e all’interblocco dell’umidità definiscono i limiti fisici di funzionamento; l’architettura di monitoraggio della concentrazione determina se è possibile dimostrare il controllo all’interno di tali limiti; la libreria di cicli pre-convalidata e i dati sulla compatibilità dei materiali determinano la quota di rischio di convalida e di ciclo di vita che ricade su di voi rispetto a quella del produttore.
Prima di finalizzare qualsiasi richiesta di offerta (RFQ) per apparecchiature di decontaminazione VHP, assicuratevi che per ciascuna di queste cinque aree vi sia una risposta documentata e verificabile da parte del fornitore — non una semplice assicurazione verbale o un riferimento alla conformità generale del prodotto. Le questioni da chiarire sono specifiche: qual è il tipo di sensore e quali sono le specifiche di precisione, la libreria dei cicli copre la vostra configurazione di carico e quale grado di materiale è stato testato nei dati di compatibilità? Le risposte determinano se il vostro programma di convalida parte da una base difendibile o da una posizione sconosciuta che dovrà essere caratterizzata a vostre spese e secondo i vostri tempi.
Domande frequenti
D: Questo schema di selezione è valido anche nel caso in cui si debba decontaminare un ampio locale aperto anziché un isolatore o una camera di trasferimento?
R: In parte, ma due aspetti subiscono cambiamenti significativi. La vaporizzazione flash — vantaggiosa in volumi più piccoli e strettamente controllati — comporta un rischio concreto di distribuzione in ampi spazi aperti se la geometria della camera e il posizionamento dei ventilatori non sono convalidati per il profilo di iniezione. Allo stesso modo, le librerie di cicli pre-convalidate offrono una trasferibilità limitata a configurazioni variabili della camera; fungono da punto di riferimento piuttosto che da ciclo iniziale utilizzabile. I requisiti relativi all’interblocco dell’umidità, al monitoraggio a circuito chiuso e alla compatibilità dei materiali si applicano indipendentemente dalle dimensioni della camera, ma la tecnologia di vaporizzazione e i criteri della libreria dei cicli devono essere rivalutati in base alla geometria specifica della vostra camera prima di considerare questa checklist direttamente applicabile.
D: Dopo aver definito le specifiche delle apparecchiature ed effettuato l'ordine, qual è il passo successivo da compiere immediatamente per garantire il rispetto dei tempi di convalida?
R: Assicuratevi il supporto tecnico applicativo del produttore come prestazione contrattuale prima di effettuare l’ordine, non dopo la consegna. Il modello di errore descritto nell’articolo — avviare la qualificazione operativa (OQ) senza una motivazione difendibile dei parametri — è molto spesso un problema contrattuale, non tecnico. In particolare, confermate per iscritto che il fornitore fornirà i dati relativi alla riduzione logaritmica degli indicatori biologici al limite inferiore dell’intervallo dei parametri per la vostra configurazione di carico e che la documentazione IQ/OQ relativa al posizionamento e alla soglia del sensore di interblocco dell’umidità sia inclusa nel pacchetto di consegna. Questi impegni sono più facili da negoziare prima della firma e quasi impossibili da far rispettare dopo l’installazione.
D: A partire da quale punto investire in un sistema dotato di una libreria completa di cicli pre-convalidati smette di giustificare il sovrapprezzo rispetto a un'unità più semplice?
R: Il valore diminuisce quando le configurazioni di carico sono sufficientemente diverse da quelle documentate nella libreria. Una libreria pre-convalidata riduce i costi di qualificazione e i rischi legati alla tempistica solo quando i cicli in essa documentati sono paragonabili al carico effettivo — materiali, geometria e densità simili. Se il vostro impianto lavora con configurazioni altamente variabili o innovative, dovrete comunque sviluppare cicli personalizzati e la libreria offrirà un beneficio marginale. Al contrario, per applicazioni con isolatori o pass-through con geometria del carico ripetibile, la riduzione dei tempi derivante dal non dover sviluppare da zero parametri personalizzati può superare la differenza in termini di costi di capitale, in particolare laddove i ritardi nella validazione incidano sulla tempistica del programma.
D: Come vanno valutati i dati di compatibilità se un produttore fornisce i risultati dei test relativi a una famiglia di polimeri anziché a un tipo specifico di materiale?
R: Consideratelo solo come indicativo e commissionate una valutazione indipendente dei materiali prima di accettarlo come conferma. L’articolo lo sottolinea chiaramente: i dati di compatibilità relativi a una famiglia generica di polimeri non confermano che la formulazione specifica utilizzata nelle guarnizioni del produttore garantirà prestazioni equivalenti. In pratica, le guarnizioni elastomeriche e i pannelli di osservazione in polimero sono i componenti che più probabilmente presentano un degrado dipendente dal grado del materiale in presenza di un numero elevato di cicli, e sono anche i componenti per i quali un guasto a metà del ciclo di vita comporta le conseguenze più gravi in termini di contenimento negli ambienti BSL-3 e di lavorazione asettica. Richiedete il grado specifico del materiale, la concentrazione di prova e la definizione del ciclo: se uno qualsiasi di questi tre dati è assente, la documentazione non può supportare una dichiarazione di qualificazione.
D: Esiste uno scenario in cui l'accettazione di un sistema privo di retroazione a circuito chiuso sulla concentrazione sia comunque giustificabile nell'ambito di una revisione GMP?
R: Solo in contesti molto limitati — in particolare, in ambienti non GMP in cui non sussiste alcun obbligo normativo di convalida e l’applicazione di decontaminazione non richiede la riproducibilità documentata del ciclo. In qualsiasi struttura farmaceutica o biotecnologica in cui sia necessario completare e difendere le procedure IQ/OQ/PQ, un sistema a ciclo aperto crea una lacuna strutturale: il registro del ciclo registra un risultato anziché dimostrare il controllo, e non esiste alcun meccanismo di correzione automatizzato quando la concentrazione si discosta dal range convalidato durante il ciclo. La revisione GMP considera questo aspetto come prova di variabilità del processo, non di controllo del processo. Se i vincoli di budget stanno portando a prendere in considerazione un sistema di solo monitoraggio, il costo a valle di tale lacuna di convalida — ulteriori cicli con indicatori biologici, definizione degli intervalli dei parametri senza dati di feedback e potenziale rifiuto del ciclo — supera in genere il risparmio in termini di capitale.