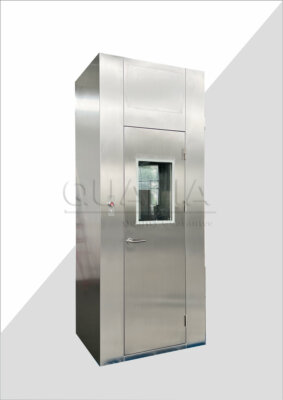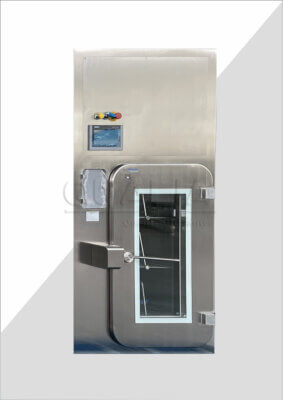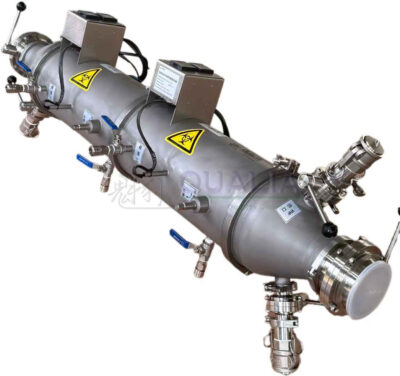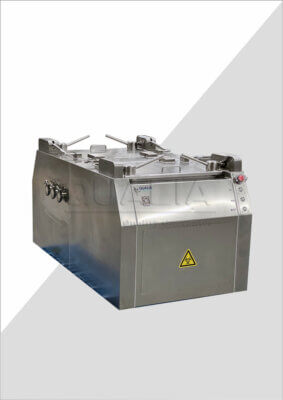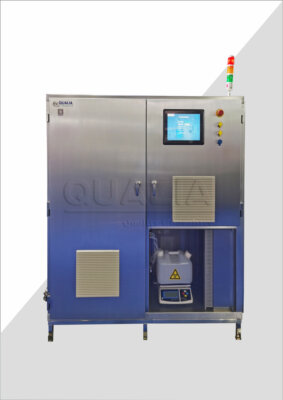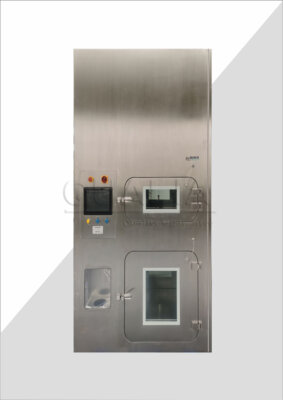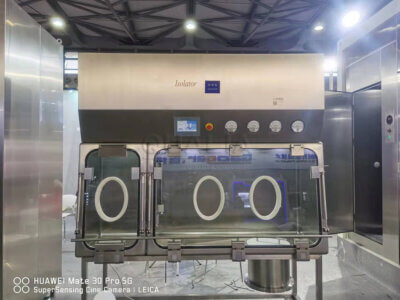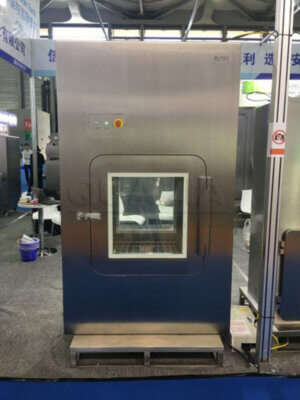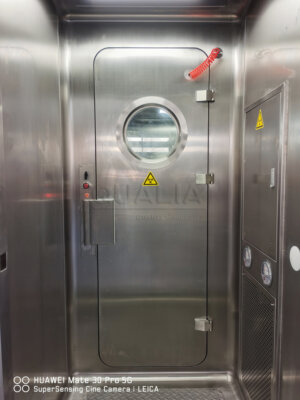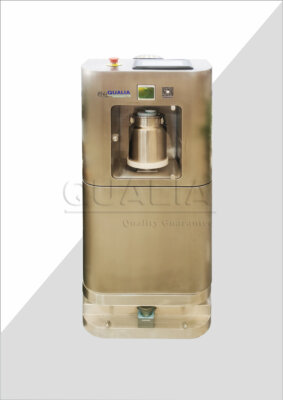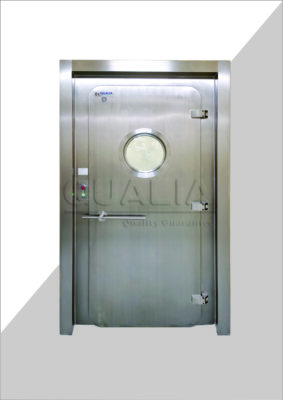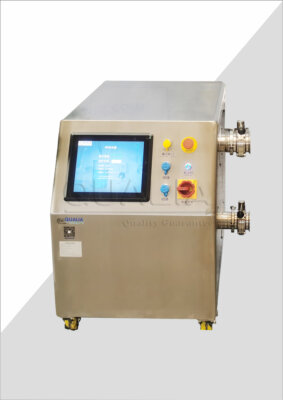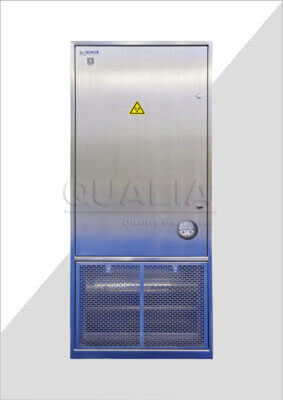
Aprobar a un proveedor basándose únicamente en las especificaciones del producto es uno de los errores que, con mayor certeza, acarrean mayores costes en la contratación de instalaciones reguladas. Un proveedor puede indicar en una ficha técnica que el producto cuenta con filtración HEPA y una estructura de acero inoxidable y, aun así, ser incapaz de presentar la documentación sobre la lógica de enclavamiento, explicar la metodología de las pruebas de recuperación o demostrar cómo se sustituye un filtro sin desmontar la cámara; nada de esto sale a la luz hasta la prueba de aceptación en fábrica (FAT) o el primer ciclo de mantenimiento. Para entonces, el proyecto ya ha comprometido el plazo de entrega, el presupuesto y el alcance de la homologación con un fabricante cuya capacidad real se sitúa muy por debajo de lo que daba a entender la ficha técnica. La siguiente lista de comprobación ayuda a los compradores a evaluar a los fabricantes de cajas de transferencia dinámicas en los aspectos que realmente determinan si el equipo cumple los requisitos en el plazo previsto y se mantiene en condiciones de funcionamiento a lo largo de su vida útil.
Se espera recibir la documentación del proveedor antes de la armonización técnica
El primer error que se comete en la mayoría de las evaluaciones de proveedores es centrarse directamente en la compatibilidad técnica —datos sobre el flujo de aire, dimensiones de las cámaras, sistemas de enclavamiento— antes de determinar si el proveedor ha fabricado y homologado realmente equipos comparables para entornos regulados. Un fabricante que no pueda demostrar un historial documentado de proyectos en aplicaciones de transferencia clasificadas según la norma ISO o con grado GMP está pidiendo al comprador que acepte la capacidad de fabricación como indicador de la capacidad para respaldar la validación. No son lo mismo.
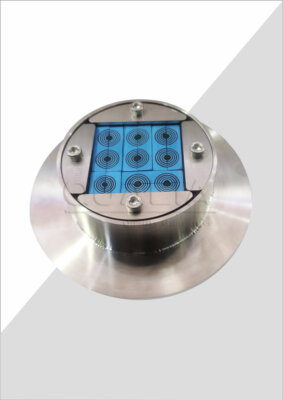
La comprobación práctica en esta fase es la cuestión relativa a los puertos de prueba DOP/PAO. Los puertos de prueba integrados para la validación de los filtros HEPA son una característica de diseño que debe especificarse antes de que se cierre la licitación. Una cámara entregada sin ellos no puede certificarse in situ —no existe una forma práctica de adaptarla una vez instalada la unidad— y la cualificación no puede continuar hasta que se confirme la integridad del filtro. Preguntar si el diseño estándar de un posible proveedor incluye estos puertos y solicitar documentación que lo acredite es una forma más rápida de evaluar la madurez del proveedor que cualquier comparación de catálogos.
Las pruebas del proveedor también deben incluir referencias a proyectos anteriores en los que la documentación de cualificación se entregara como parte del contrato, y no se recopilara de forma retroactiva después de que el comprador planteara la cuestión. Un fabricante que haya colaborado anteriormente en pruebas FAT de proyectos regulados comprenderá las expectativas en materia de documentación sin que se le indique. Uno que no lo haya hecho responderá a menudo a esa pregunta describiendo las características técnicas del equipo en lugar del proceso de cualificación, lo cual constituye en sí mismo un dato significativo.
Para los compradores que trabajan con aplicaciones de grado de contención, Qualia Bio ofrece cartera de proyectos ofrece un punto de referencia sobre el tipo de historial de proyectos documentado que conviene solicitar a cualquier proveedor preseleccionado.
FAT y los indicadores documentales de la capacidad real
Una prueba de aceptación en fábrica que no incluya datos sobre el flujo de aire, registros de secuencias de enclavamiento y planos de ejecución no es una FAT, sino una inspección. La distinción es importante porque la documentación generada en la FAT constituye la base probatoria para la cualificación de la instalación, y subsanar las deficiencias detectadas tras la entrega resulta considerablemente más costoso que hacerlo antes de que se envíe el embalaje.
La secuencia de enclavamiento es un aspecto concreto en el que la calidad de la documentación distingue a los fabricantes competentes de los talleres que se limitan a la fabricación. La lógica de funcionamiento de una caja de paso dinámica debe garantizar una secuencia clara de control de la contaminación: al abrirse una puerta, se bloquea la opuesta; al cerrarse, se activa un ciclo de purga con retardo temporal; y ambas puertas se desbloquean únicamente tras confirmarse la finalización de la purga. Esa secuencia debe figurar en los planos de obra con la documentación de los tiempos —no descrita verbalmente por un comercial, sino legible en el expediente de la prueba de aceptación en fábrica (FAT) como un registro de ingeniería revisable—. Los proveedores que no puedan presentar ese registro no han validado su lógica de enclavamiento de forma defendible.
Las cifras relativas a la velocidad del aire y al rendimiento de los filtros siguen el mismo principio. Un filtro HEPA H14 con una eficiencia nominal de ≥99,995% a 0,3 µm y una velocidad del aire en la cámara de 0,45 m/s ±20% son objetivos de diseño ampliamente aceptados para entornos de transferencia de clase ISO 5 / grado A; sin embargo, indicar esos valores en una ficha técnica no equivale a confirmarlos mediante mediciones. El paquete de pruebas de aceptación en fábrica (FAT) debe incluir lecturas reales de velocidad tomadas a través de los puertos DOP/PAO, así como datos de certificación del filtro que vinculen el filtro instalado con las prestaciones declaradas. Sin ello, la especificación es una simple afirmación, no un resultado verificado.
La falta de datos sobre la presión diferencial es una carencia más sutil, pero con importantes consecuencias. Las lecturas de los manómetros que registran la carga del filtro y la velocidad de flujo descendente durante las pruebas de aceptación de fábrica (FAT) constituyen la referencia para el seguimiento de las tendencias a lo largo de la vida útil del equipo. Las instalaciones que reciben una unidad sin dicha referencia se ven obligadas a establecerla por sí mismas, a menudo a costa de retrasar la puesta en servicio de la sala o de contar con unas condiciones iniciales no documentadas que complican la futura recertificación.
Cada elemento del paquete FAT cumple una función específica en las fases posteriores del proceso de homologación y mantenimiento, y la ausencia de cualquiera de ellos genera una carencia evidente.
| Elemento FAT | Por qué es importante | Qué hay que comprobar en el paquete FAT |
|---|---|---|
| Validación de la secuencia de interbloqueo | Garantiza el control de la contaminación mediante el bloqueo de puertas y la purga temporizada | Se exigirán planos de obra terminada, junto con la documentación sobre la lógica de enclavamiento y la sincronización. |
| Datos de presión diferencial / pantalla digital | Proporciona el historial de carga del filtro y de la velocidad de flujo descendente para el seguimiento de tendencias | Incluir las lecturas de los manómetros de presión y velocidad en el informe de pruebas de aceptación en fábrica (FAT) |
| Validación del flujo de aire según la clase 5 de la norma ISO | Confirma que la cámara cumple con el nivel de limpieza de grado A con un filtro HEPA H14 de ≥99,995% a 0,3 µm | Verificar los datos sobre el flujo de aire y la certificación que acredite el cumplimiento de la norma ISO Clase 5 |
| Medición de la velocidad del aire (0,45 m/s ±20%) | Mantiene un flujo unidireccional fundamental para la contención | Comprueba que las lecturas de velocidad a través de los puertos DOP/PAO se encuentren dentro del rango especificado |
| Certificación de filtros y ensayo de integridad de DOP/PAO | Es imprescindible para la validación in situ de los filtros HEPA; la falta de informes provoca retrasos en la homologación. | Asegúrate de que el paquete FAT incluya la certificación del filtro y los datos de las pruebas de DOP/PAO |
Disposiciones relativas a la facilidad de mantenimiento integradas en el diseño de la cámara
La facilidad de mantenimiento es una cuestión que atañe a la adquisición, no solo al mantenimiento. Las decisiones de diseño que se toman antes de emitir la orden de compra determinan si la sustitución de filtros, la limpieza de superficies y la verificación del rendimiento son operaciones rutinarias o intervenciones que interrumpen el funcionamiento y requieren un desmontaje parcial y un tiempo de inactividad prolongado.
El acabado de las superficies interiores es un factor determinante para la validación de la limpieza. El acero inoxidable pulido con esquinas redondeadas y cóncavas con un valor de rugosidad Ra ≤ 1,2 es una especificación de diseño conforme a las buenas prácticas de fabricación (GMP) que permite tanto la desinfección rutinaria como la validación documentada de la limpieza exigida para los entornos de grado A. Una superficie que no se puede limpiar de forma fiable no se puede validar de forma fiable, y las deficiencias en la validación detectadas durante la cualificación dan lugar a debates sobre cambios retroactivos en el diseño que casi ningún calendario de proyecto puede acomodar.
El acceso a los filtros es el aspecto que más se suele pasar por alto en la fase de diseño. Los filtros HEPA sellados con gel de borde afilado y los prefiltros deben poder sustituirse sin necesidad de desmontar la cámara en su totalidad. Un proveedor que no pueda demostrar la vía de acceso para el cambio de filtros durante la revisión del diseño —a ser posible, mediante una demostración física o un plano detallado— está presentando una cámara que, en la práctica, podría resultar imposible de mantener. El primer cambio de filtro no es un acontecimiento teórico futuro, sino un hito de mantenimiento programado que tendrá lugar durante los primeros años de funcionamiento del equipo.
| Disposición | Especificación | Justificación |
|---|---|---|
| Acabado de las superficies interiores | Acero inoxidable pulido, esquinas redondeadas/con rebaje, Ra ≤ 1,2 | Permite la validación de la limpieza y la desinfección conforme a las buenas prácticas de fabricación (GMP) y reduce el riesgo de contaminación. |
| Acceso para la sustitución del filtro HEPA y del prefiltro | Accesibilidad integrada para filtros sellados con gel de borde afilado sin necesidad de desmontajes importantes | Evita tiempos de inactividad prolongados y el riesgo de contaminación durante los cambios de filtro |
La disyuntiva a la hora de seleccionar los ventiladores complica el panorama de la facilidad de mantenimiento a lo largo de la vida útil del equipo. Los ventiladores manuales de bucle abierto tienen un coste inicial menor, pero requieren una verificación y un ajuste manuales periódicos para mantener la velocidad del aire deseada, lo que supone una carga continua para el equipo de mantenimiento de las instalaciones e introduce el riesgo de que la velocidad varíe entre los intervalos de inspección. Los ventiladores EC de circuito cerrado mantienen automáticamente el punto de consigna de velocidad y reducen sustancialmente esa carga, aunque a un coste inicial más elevado. Esa diferencia de coste suele parecer desfavorable en el momento de la compra, pero se percibe de forma muy diferente tras el primer o segundo ciclo de recertificación, cuando se hacen evidentes los costes acumulados de mano de obra y de planificación que supone la verificación manual.
| Aspecto | Soplador manual de bucle abierto | Ventilador EC de circuito cerrado |
|---|---|---|
| Control de la velocidad | Ajuste manual; sin compensación automática | Mantiene automáticamente el valor de consigna de velocidad |
| Carga asistencial | Más alto: requiere una verificación y un ajuste manuales periódicos | Menor: autorregulación, menos intervenciones manuales |
| Coste inicial | Generalmente inferior | Normalmente más alto |
| Riesgo de contención | La deriva de la velocidad puede comprometer el flujo unidireccional con el paso del tiempo | Una velocidad constante garantiza un rendimiento estable de la contención |
Riesgos de entrega derivados de un control deficiente de los cambios
Una contratación dinámica de cajas de transferencia que carezca de un marco definido de control de cambios entre el comprador y el proveedor conlleva un riesgo de incumplimiento de los plazos que puede que no se haga evidente hasta que la entrega sea inminente. El control de cambios no es un requisito normativo formal en la mayoría de las relaciones de suministro de cajas de transferencia, pero su ausencia genera un patrón de fricciones en las últimas fases que es bien conocido en las contrataciones de instalaciones reguladas.
La versión más habitual de este problema son los cambios de diseño no documentados que se realizan durante la fabricación y que no se comunican al comprador hasta la prueba de aceptación en fábrica (FAT) o, lo que es peor, después de la entrega. Una cámara que se envía con un modelo de ventilador diferente, un parámetro de sincronización de enclavamiento revisado o una disposición del panel modificada respecto a lo aprobado en la revisión del diseño supone una carga de cualificación: el comprador debe ahora determinar si el cambio afecta a las especificaciones de rendimiento validadas, y esa determinación requiere tiempo, documentación y, en ocasiones, nuevas pruebas. Nada de eso figuraba en el plan del proyecto.
Un riesgo relacionado es la incapacidad del proveedor para dar soporte a la documentación de los cambios tras la entrega. Las instalaciones reguladas deben poder modificar, reconfigurar o actualizar los equipos dentro de un proceso controlado de gestión de cambios. Un fabricante que no conserve registros de diseño, historiales de revisiones o archivos de planos de ejecución no puede dar soporte a ese proceso, lo que significa que, en última instancia, el comprador acaba asumiendo por completo el problema de la gestión de cambios, sin disponer de los registros de ingeniería que lo harían manejable.
Los compradores deben preguntar directamente, antes de la adjudicación del contrato, cómo gestiona el proveedor los cambios de diseño durante la fabricación, cuáles son los requisitos de notificación y si la documentación de obra terminada se revisa para reflejar los cambios realizados tras la aprobación del diseño. Es poco probable que un proveedor que no pueda responder a esa pregunta con un proceso claro gestione los cambios que se produzcan durante el proyecto de forma que se respete el calendario de homologación del comprador.
Apoyo a proyectos validados como criterio de selección de fabricantes
La cuestión fundamental a la hora de seleccionar una caja de paso dinámica en un entorno regulado no es si el equipo cumple con unas especificaciones, sino si el fabricante puede respaldar la cualificación de dicho equipo según la clasificación de salas blancas de la norma ISO 14644 y los requisitos de transferencia de grado A/B del Anexo 1 de las BPF de la UE. Dichos marcos normativos definen el entorno de cualificación en el que el proveedor debe demostrar su experiencia. Un proveedor que no pueda demostrar dicha experiencia queda por debajo del umbral de selección, independientemente de cómo se comparen las especificaciones del equipo.
Esta distinción es especialmente importante en el caso de las cajas de paso dinámicas de recirculación sin conductos externos. Dado que estas unidades gestionan la filtración y el flujo de aire íntegramente de forma integrada, no existe un sistema de climatización del edificio con el que contrastar los datos durante la cualificación. El sistema integrado de ventilación y filtración debe validarse de forma independiente, y esa responsabilidad de validación recae en gran medida en la capacidad del fabricante para proporcionar datos de ensayo, apoyar los ensayos in situ y participar en el proceso de cualificación como parte activa, en lugar de como mero proveedor de componentes. Un fabricante que se limite a la fabricación no puede desempeñar ese papel de forma creíble.
La consecuencia práctica de elegir un fabricante que no cuente con capacidad para prestar apoyo en proyectos validados es que el comprador asume la carga que supone la cualificación. Esto implica organizar documentación que el proveedor nunca tuvo previsto elaborar, realizar ensayos que el proveedor no puede respaldar y, a menudo, recurrir a un tercero para reconstruir las pruebas de cualificación a partir de los registros incompletos del fabricante. El coste en tiempo y recursos que supone este proceso casi siempre supera la diferencia de precio que separa a un fabricante competente de un simple taller de fabricación.
Los resultados que definen la capacidad de apoyo a proyectos validados son específicos, y la ausencia de cada uno de ellos tiene una consecuencia concreta en las fases posteriores.
| Entrega | Propósito | Riesgo si falta |
|---|---|---|
| Certificación de filtros | Verifica la eficacia del filtro HEPA para un funcionamiento de grado A/ISO 5 | No se puede certificar el filtro in situ, lo que retrasa la puesta en servicio de la sala |
| Informes de pruebas de flujo de aire | Documentar la velocidad del aire y el patrón de flujo en la cámara según la norma ISO 14644 | La falta de datos pone en peligro la aceptación de la clasificación de la sala limpia |
| Validación de la lógica de enclavamiento | Demuestra que la secuencia de purga y el bloqueo de la puerta evitan la contaminación cruzada | Los enclavamientos no validados pueden dar lugar a observaciones de las autoridades reguladoras durante la cualificación. |
| Planos de obra terminada | Proporcionar un registro preciso de la construcción y los componentes de la cámara | Retrasa la revisión de la cualificación y complica las modificaciones futuras |
| Apoyo a la selección de proyectos | El proveedor demuestra su experiencia en el apoyo a procesos de validación regulados (ISO 14644, Anexo 1 de las BPF de la UE, grado A/B). | El comprador se vio obligado a gestionar por su cuenta el proceso de calificación, lo que provocó retrasos y una sobrecarga de recursos |
Los compradores que evalúen a los proveedores para aplicaciones de cajas de transferencia en entornos confinados o asépticos deben confirmar que estos entregables se definan como resultados contractuales —y no como complementos opcionales— antes de emitir la orden de compra. El momento en el que se hacen evidentes las lagunas en la documentación es, casi siempre, el momento en el que resulta más costoso subsanarlas.
Para contextos de aplicación en los que los requisitos de transferencia van más allá de los entornos estándar de la clase 5 de la norma ISO, Qualia Bio ofrece cámara de transferencia de bioseguridad y Caja de pases VHP Las configuraciones ilustran la arquitectura de diseño y documentación que suele exigirse para la homologación de proyectos regulados.
La elección de un fabricante de cámaras de transferencia dinámicas es, en la práctica, una decisión que respalda la validación y que se toma antes de realizar cualquier pedido de equipos. La revisión de la ficha técnica y las conversaciones sobre la armonización técnica son secundarias respecto a la cuestión previa de si el proveedor cuenta con la madurez de procesos necesaria para proporcionar, como resultados estándar del proyecto, la certificación de los filtros, los informes de pruebas de flujo de aire, la validación de la lógica de enclavamiento y los planos de ejecución, así como para dar soporte a la cualificación in situ cuando el equipo llegue a las instalaciones.
Antes de preseleccionar a cualquier proveedor, hay que confirmar que la integración del puerto de prueba DOP/PAO forma parte del diseño; establecer qué incluirá el paquete de pruebas de aceptación en fábrica (FAT) como cuestión contractual; verificar las disposiciones de acceso a los filtros con pruebas físicas o documentadas; comprender la arquitectura del soplador y sus implicaciones en cuanto al mantenimiento; y definir por escrito las expectativas en materia de control de cambios. Estas cinco comprobaciones pondrán de manifiesto las deficiencias de capacidad que las comparaciones de productos nunca revelarán, y crearán las condiciones necesarias para distinguir realmente a un proveedor cualificado de uno que solo sea capaz de fabricar.
Preguntas frecuentes
P: ¿Qué ocurre si el proveedor cuenta con una sólida trayectoria en materia de hardware, pero solo ha realizado envíos a instalaciones no reguladas? ¿Se trata de una carencia que le inhabilita?
R: Sí, en la mayoría de las licitaciones para instalaciones reguladas se trata de una deficiencia que da lugar a la exclusión. La capacidad de fabricación y la capacidad de apoyo a la validación son competencias distintas, y un proveedor sin historial en proyectos regulados no puede demostrar los conocimientos de proceso necesarios para elaborar una documentación de FAT (prueba de aceptación en fábrica) defendible, participar en los procesos de cualificación según la norma ISO 14644 o el Anexo 1 de las BPF de la UE, ni gestionar la entrega de la documentación como resultado estándar del proyecto. Un hardware potente por sí solo no compensa esa carencia: traslada toda la carga de la cualificación al comprador.
P: Una vez revisado el paquete FAT y aprobado el proveedor, ¿qué pasos hay que seguir antes de emitir la orden de compra?
R: Los documentos que deben entregarse —certificación de los filtros, informes de pruebas de flujo de aire, registros de validación de la lógica de enclavamiento y planos de obra terminada— deben definirse como entregables contractuales en la orden de compra, y no darse por sentado como práctica habitual. En esta fase también debe incluirse en el contrato la normativa sobre control de cambios, incluyendo la obligación del proveedor de notificar los cambios de diseño realizados durante la fabricación. Estos compromisos son mucho más difíciles de hacer cumplir una vez realizada la orden de compra que antes de hacerlo.
P: ¿Siguen siendo válidos los consejos de este artículo si la cámara de transferencia se va a adquirir para una sala limpia que no cumple con las normas GMP, en lugar de para un entorno farmacéutico de grado A?
R: Las comprobaciones de fabricación y operatividad —puntos de prueba DOP/PAO, disposiciones de acceso a los filtros, acabado superficial— siguen siendo relevantes independientemente de la clasificación reglamentaria, ya que determinan si la cámara puede certificarse y mantenerse instalada. El umbral de apoyo a la validación pierde importancia en contextos ajenos a las buenas prácticas de fabricación (GMP), en los que no se exige la cualificación según la norma ISO 14644 o el Anexo 1 de las GMP de la UE; no obstante, los compradores deben asegurarse de que la documentación de la prueba de aceptación en fábrica (FAT) refleje el rendimiento real medido, en lugar de basarse únicamente en afirmaciones de las especificaciones, ya que los valores de referencia no documentados generan problemas de recertificación en cualquier entorno de sala limpia.
P: ¿En qué casos se justifica el sobrecoste de un ventilador EC de circuito cerrado en comparación con un ventilador manual de circuito abierto?
R: La prima suele justificarse ya en el segundo o tercer ciclo de recertificación, cuando se hacen evidentes los costes acumulados de mano de obra y de planificación que supone la verificación y el ajuste manuales de la velocidad. La diferencia de precio inicial es real y, a menudo, parece desfavorable en el momento de la compra; los argumentos a favor de la selección de bucle cerrado cobran mayor peso en instalaciones con una alta frecuencia de recertificación, con una plantilla de mantenimiento reducida o en entornos en los que la desviación de la velocidad entre intervalos de inspección conlleva un riesgo significativo de contaminación. En entornos de menor rendimiento con equipos de mantenimiento bien dotados de recursos, la opción de bucle abierto sigue siendo defendible si los intervalos de verificación manual están claramente definidos.
P: ¿Un proveedor que no puede presentar una muestra del paquete FAT cuando se le solicita simplemente está ocultando documentos internos, o esa ausencia indica un problema más estructural?
R: Normalmente es indicativo de un problema estructural. Un fabricante con experiencia real en proyectos regulados dispondrá de paquetes FAT de proyectos anteriores como parte de su documentación empresarial habitual y comprenderá de inmediato por qué un posible comprador solicita uno. La reticencia o la incapacidad para proporcionar un ejemplo censurado suele indicar que el proveedor o bien no ha elaborado esa documentación anteriormente o bien no la considera un entregable estándar; ambas situaciones reflejan la falta de madurez de los procesos que el artículo identifica como el principal riesgo de selección. La solicitud en sí misma sirve como diagnóstico, no solo como una comprobación de documentos.